——研究背景——
药物研发需要反复设计、合成和测试分子,实验前的活性预测可以帮助研究人员优先考察更有希望的候选。自由能微扰(FEP)等结合自由能计算方法,常用于精细比较同一系列中结构相近分子与靶标的结合强弱,但计算投入较大。早期筛选还需要从较多候选中确定优先顺序,为后续实验和精细计算选择重点。实际项目中,围绕一个靶标,每轮获得的实测分子往往只有几十到几百个,而且多集中于少数几类骨架。ChEMBL 等公开数据库虽然积累了大量活性记录,可直接用于当前靶标的数据仍然有限;许多模型面对新靶标或新骨架时,预测效果也容易下降。这就需要预测方法能够利用少量已测结果评估候选活性,并根据每轮新增的实验数据继续调整预测。
近日,本课题组在 Digital Discovery 在线发表研究论文,提出基于三维结构的少样本活性预测方法 MetaPLI。该方法以当前靶标的少量已测分子为参考,结合蛋白质—分子的三维结构预测候选活性,同一套模型可用于不同靶标的早期筛选。每轮新增的实验结果可直接加入参考库,用于下一轮分子选择。
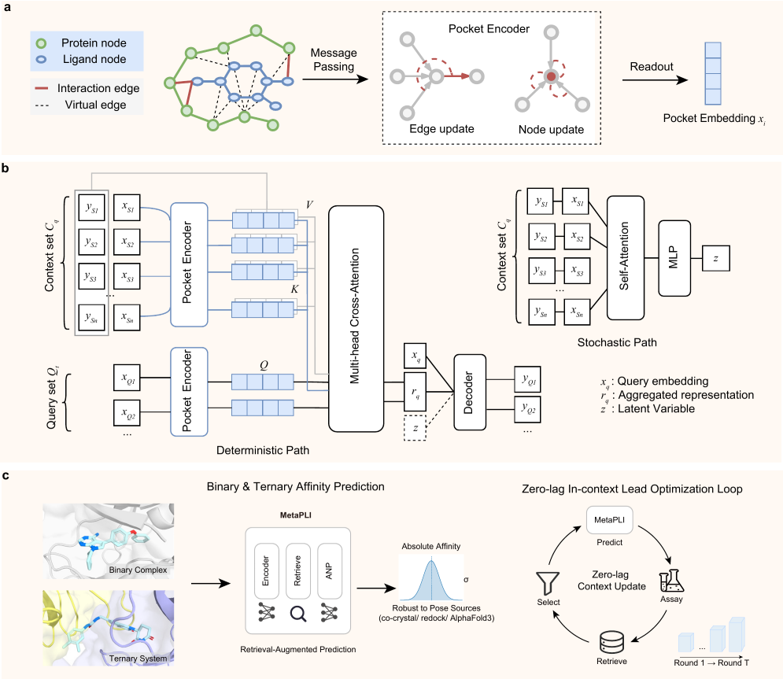
图1|MetaPLI 在分子筛选与优化中的应用。 模型结合三维结构和已测活性评估候选分子,新增实验结果可继续用于后续筛选。图中同时展示了常规复合物、分子胶及逐轮优化的应用流程。取自论文图1。
用少量已测结果,评估后续候选
在主要测试中,MetaPLI 针对每个候选,从同一靶标的已测分子中选择4个结构相近的分子作为参考。
研究使用了覆盖545个靶标、约12.6万条活性记录的数据,训练、验证和测试的靶标互不重合。在55个测试靶标的16,930条记录上,不使用参考分子的对照模型,平均预测误差(RMSE)为1.22;每次参考4个已测分子的 MetaPLI 为0.77。
同样参考4个已测分子时,仅使用小分子结构的对照模型误差为0.86;MetaPLI 与该对照的排序相关系数分别为0.48和0.37。在4种参考分子选择方式中,优先选取结构最相似的分子,得到的平均预测误差最低、排序相关系数最高。
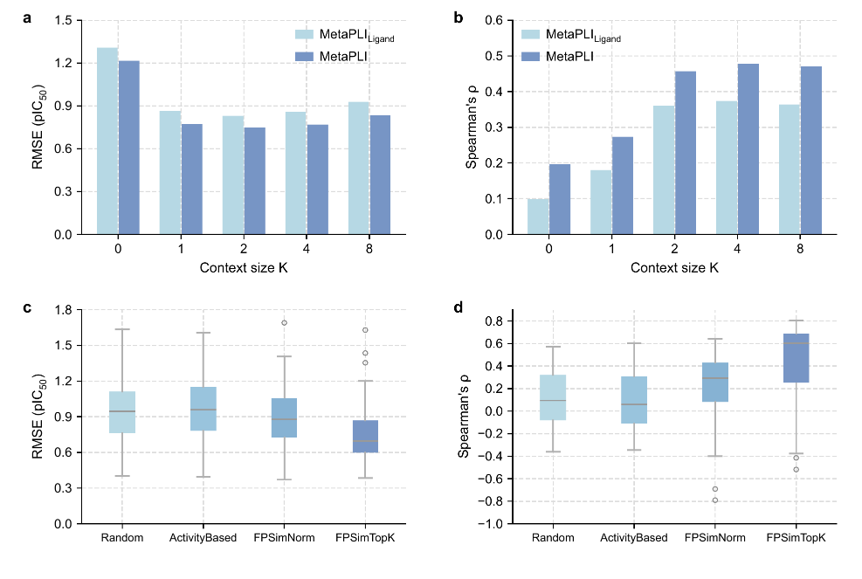
图2|少量参考分子下的预测结果。 上排比较使用不同数量参考分子时的活性预测和排序结果,下排比较4种参考分子选择方式。FPSimTopK 表示优先选择与候选结构最相似的已测分子。取自论文图2。
借助对接与预测结构开展早期评估
在 FEP1 和 FEP2 两组亲和力预测基准上,MetaPLI 每次参考4个已测分子,平均预测误差近似换算到结合自由能尺度后分别约为0.75和0.91千卡/摩尔。两组基准中,MetaPLI 的误差均低于 PBCNet 和 LumiNet,预测与实测活性的 Pearson 相关系数均仅次于 FEP+。
早期项目中的候选分子,可通过分子对接或 AlphaFold3 等结构预测方法获得结合结构。换用这些结构后,MetaPLI 的预测误差与使用基准数据提供的结构时接近。
研究还将 MetaPLI 用于分子胶。分子胶是一类能够促进两个蛋白质结合的小分子。研究在 CRBN–GSPT1、DCAF15–RBM39 等6个三元复合物体系中,沿用原有模型开展少样本活性预测。
把每轮实验结果用于下一轮分子选择
研究用已有实验数据模拟了逐轮筛选:每轮根据当前结果对候选排序,选出前3个分子,再读取它们已有的实验记录,更新参考库后继续筛选。
在9组分子优化数据中,MetaPLI 均更早选中了系列中活性最高的分子,相比数据记录中的顺序平均提前约16位,平均提前比例为51.7%。
在 ABL1 变构抑制剂案例中,研究比较了局部取代基变化带来的活性差异。模拟筛选以2个已测分子为起点,每轮结合新加入的活性结果重新排序,累计选中17个分子时找到系列中活性最高的 Mol_37,其 pIC₅₀ 为7.85。
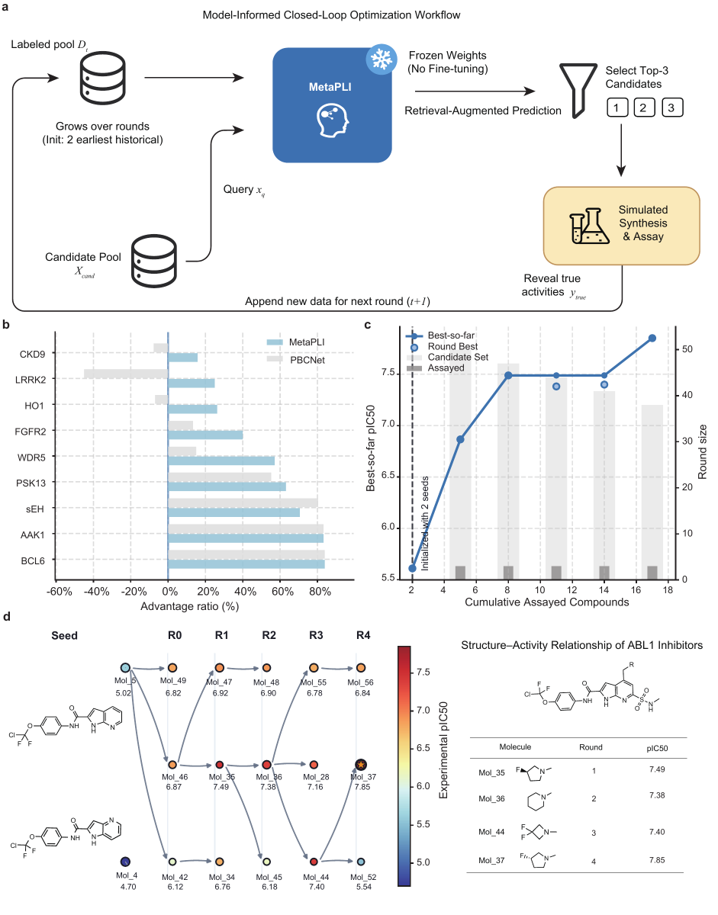
图3|实验结果逐轮加入后的候选筛选。 a 展示利用已有数据模拟筛选的流程,b 比较9组数据中找到最高活性分子的顺序提前比例,c、d 分别展示 ABL1 案例中已选分子的最高活性和相应结构变化。取自论文图3。
分析分子片段对活性预测的影响
针对分子优化中常见的取代基替换,研究将不同片段的预测评分与实测活性、结合结构进行对照。
在一个 c-Met 抑制剂中,末端二氟苯基和甲基噻唑基获得了较高的片段评分。在 BCL6 抑制剂系列中,不同取代基的评分与实测活性的变化趋势一致,其中环丙基取代物的评分最高。
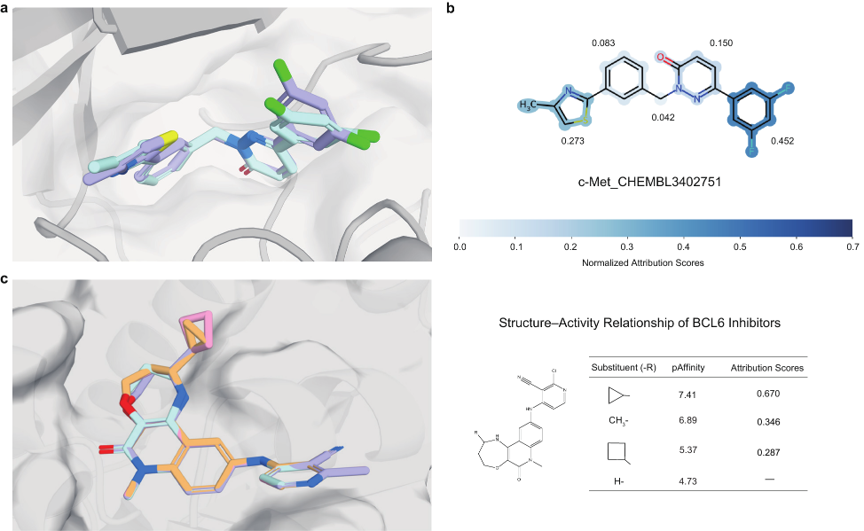
图4|c-Met 和 BCL6 抑制剂的片段分析。 上方为 c-Met 分子的结合姿态和片段评分;下方比较 BCL6 系列的取代基、实测活性与对应评分。取自论文图4。
北京大学定量生物学中心2022级博士研究生乔子运为本文第一作者。化学与分子工程学院来鲁华教授和定量生物学中心裴剑锋特聘研究员为共同通讯作者。定量生物学中心的朱金涛、谢金,化学与分子工程学院的李亦博、谢娟,以及英飞智药的李煜、张伟林也为本研究做出了重要贡献。研究得到创新药物研发国家科技重大专项、国家自然科学基金支持。
论文信息:
[1] Ziyun Qiao, et al. MetaPLI: retrieval-augmented in-context regression over protein–ligand structures for absolute binding affinity prediction. Digital Discovery, 2026. DOI: 10.1039/d6dd00444j.
代码:https://github.com/zyqiao23/MetaPLI



